
なぜFDA 510(k)申請は「準備の質」で決まるのか
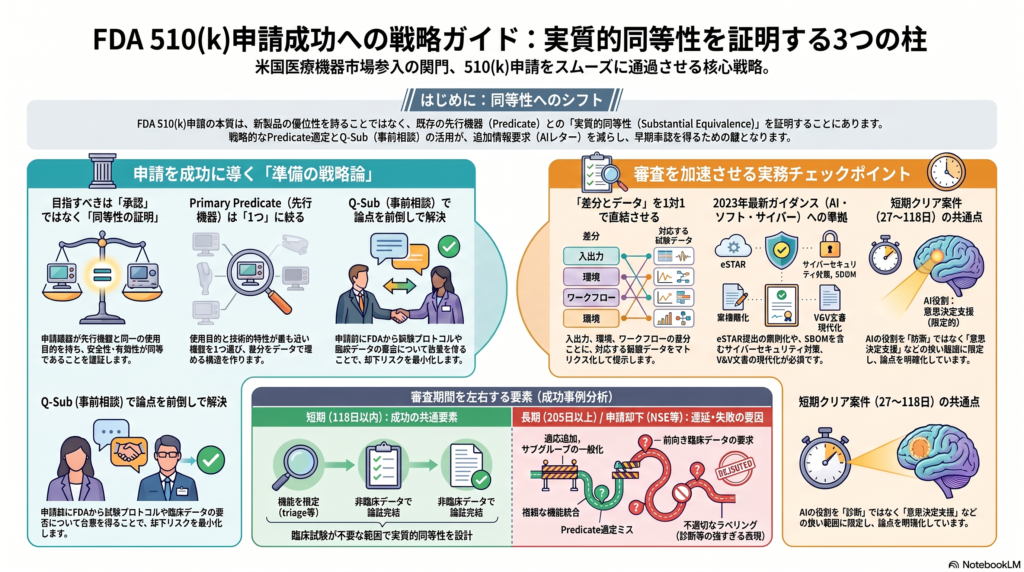
米国医療機器市場への参入を目指す日本企業にとって、FDA 510(k)申請は避けて通れない関門です。この制度の本質は、申請機器が合法的に市販されている「predicate device(先行機器)」との実質的同等性(substantial equivalence)を示すことであり、新規に「承認」を受ける仕組みとは根本的に異なる。
そのため、高度な技術力を持つ製品であっても、規制ロジックに沿った文書構成と比較戦略が整っていなければ、審査は止まる。逆に、差分を適切に整理し、FDAが審査しやすい構造で提出できれば、クラスIIの一般医療機器であれば数か月以内にクリアランスを得た事例も存在します。
本記事では、制度設計の理解から実務フロー・成功事例分析・失敗パターンの回避策まで、段階的に整理します。AI/ソフトウェア対応や日本企業特有の落とし穴についても具体的に触れる。
510(k)制度の基本構造:「承認」ではなく「同等性判断」
substantial equivalenceとは何か
510(k)申請において中核となる概念が「substantial equivalence(実質的同等性)」です。これを満たすためには、以下の三条件が必要となります。
- 申請機器がpredicateと同一のintended use(使用目的)を持つこと
- 技術的特性(technological characteristics)が同一か、または差異があっても新たな安全性・有効性の疑義を生じさせないこと
- 提出データによって、申請機器がpredicateと同程度に安全かつ有効であることを示せること
このロジックを正確に理解していない企業は、「より優れた機器」を示そうとするあまり、intended useを拡張したり、差分の説明が不十分なままデータを積み上げたりしてしまう。それが審査を長期化させる最大の原因の一つです。
三類型:Traditional・Special・Abbreviated
510(k)にはTraditional・Special・Abbreviatedの三類型があり、一般的な新規市販ではTraditionalが中心となります。自社既存機器の明確な改変であればSpecialが候補となる場合もあります。いずれの類型でも、現在の提出実務ではeSTAR(電子提出システム)が原則必須であり、2023年10月1日以降は全ての510(k)がeSTARによる電子提出とされている。
Predicate選定:成否を分ける最重要プロセス
Primary predicateは「1つ」に絞る
FDA実務において、predicate選定は申請の根幹を成す。FDAは、primary predicateはintended useとtechnological characteristicsの両方で最も近いものを1つ選ぶべきとしており、「split predicate(意図した使用目的と技術特性を別々の機器から取る手法)」は510(k)の規制標準と整合しないとしている。
reference devicesはあくまで補助的な位置づけであり、主論証はprimary predicateとの差分比較で成立させなければならない。
優良なpredicateの条件
FDAの2023年ドラフトベストプラクティスでは、predicateに求められる条件として以下が示されている。
- 十分に確立した方法でクリアされていること
- 期待される安全性・性能を満たすこと
- 未解消のuse-related・design-related safety issueがないこと
- design-related recallと関連しないこと
これはあくまでドラフト段階の文書であるが、審査思考の方向性を示すものとして実務では非常に有用なスクリーニング基準となります。
差分マトリクスの作り方
差分は「改良点」として漠然と示すのではなく、入力・出力・使用者・使用環境・ラベリング・ワークフロー上の位置づけという軸で分解し、各差分ごとに対応する試験データを対応させる構造が求められる。この「差分→データ直結」の設計が、審査を短期間で通過させた成功事例に共通するパターンです。
Q-Sub(Pre-Submission)の戦略的活用
なぜQ-Subがほぼ必須なのか
Q-Sub(Pre-Submission)とは、正式申請前にFDAと事前相談できる制度です。FDAは受理から15暦日以内に受理・却下を通知し、70暦日以内に書面フィードバックを出すことを目標としている。
Q-Subで確認すべき主な論点は以下のとおりです。
- Predicateの妥当性
- 試験プロトコルの方向性
- 臨床データの要否
- ソフトウェア文書レベルの適切さ
- AI性能評価設計
- サイバーセキュリティ適用範囲
これらの論点を申請前に潰しておくことが、後工程のAdditional Information(AI)レター削減に直結します。特に日本企業にとっては、英語でのFDAとのコミュニケーション経験が少ないため、ここで議事録を確定させておくことが後の対応コストを大きく左右します。
臨床データの要否判断はQ-Subで確認する
臨床データは「提出すれば安心」ではなく、「必要な論点に絞って提出する」のがFDAのLeast Burdensome原則に合致します。FDAが臨床を必要とすると判断する典型的なシナリオは以下のとおりです。
- indications for useの差異がある場合
- technological characteristicsの差異がある場合
- 非臨床試験法の限界や不適切性がある場合
- ベネフィット・リスクの不確実性が大きい場合
これらの判断基準は2023年ドラフトガイダンスで整理されているが、現時点では最終化されていないため、実案件ではQ-SubでFDAの見解を直接確認するのが安全です。
eSTAR提出の実務:構造化された誤りが最大のリスク
eSTARは「Form FDA 3881」「Form FDA 3514」「510(k) Summary」作成機能などを内包しており、形式的な不備を大幅に減らすことができます。しかし、eSTARは形式不備を防ぐ一方で、回答の内容的な誤りや添付ファイルの不整合があると、technical screening holdに入るリスクがあります。このholdは最長180暦日続き、その間に適切な対応ができなければ申請がwithdrawn(取り下げ)扱いとなります。
実務上の対策として有効なのは、以下の点の事前チェックです。
- eSTARの全回答に第三者QCを実施する
- 添付ファイルが対応する質問に正確に紐付いているか確認する
- ファイルサイズ制限(4GB/1GB)を遵守しているか確認する
- CDRH Portalの役割設定(official correspondent等)が適切か確認する
AI・ソフトウェア機器特有の審査論点
ソフトウェア文書の現代化:2023年ガイダンスへの対応
ソフトウェアを含む医療機器では、FDAの2023年最終ガイダンス「Content of Premarket Submissions for Device Software Functions」が中核文書となっている。旧2005年文書を置き換えた同ガイダンスでは、「Level of Concern」だけで整理する方法は現代の機器には不十分とされ、以下の要素を網羅した文書構成が求められる。
- ソフトウェア機能・システム境界
- 要求仕様・危険因子分析
- Verification & Validation(V&V)
- 異常処理・データ完全性
- OTS(既製品ソフトウェア)・SoC(懸念の分離)
- サイバーセキュリティ
AIアルゴリズムを含む機器での追加要件
AI機器ではさらに一段深い検討が必要となります。FDAが2025年にドラフト公開した「AI-enabled device software functions lifecycle guidance」および同年最終化した「PCCP(Predetermined Change Control Plan)ガイダンス」は、AI機器の申請設計において不可欠な文書です。
審査で問われやすい主な論点は以下のとおりです。
- 学習データと評価データの独立性が担保されているか
- サブグループ間の性能が一貫しているか(年齢・性別・人種等)
- Ground truthの設定根拠が明確か
- AIの出力が「診断」ではなく「意思決定支援」の範囲に収まっているか
- PCCPによる将来の変更計画が整理されているか
また、サイバーセキュリティはもはや付録的な扱いではなく、2023年3月29日以降はFD&C Act section 524Bに基づき、510(k)を含むプレマーケット提出でSBOM・脆弱性管理・認証プロセスに関する情報の提出が必須となっている。
成功事例5件に共通する「審査可能な差分設計」
過去約8年の510(k)成功事例として、放射線科AI(Aidoc BriefCase K180647)、PET画像品質改善AI(SubtlePET K182336)、ECG解析SaMD(AliveCor KardiaAI K201985)、心音解析SaMD(Eko Murmur Analysis Software K213794)、携帯型超音波(Butterfly iQ/iQ+ K220068)の5件を横断的に分析すると、共通するパターンが浮かび上がる。
短期クリアの案件(27日〜118日)に共通する要素:
- AIの役割を「診断」ではなく、triage・画像強調・アルゴリズム同等性証明など狭く明確な機能に限定
- 性能指標がintended useに直接対応している
- 臨床データを使わずとも、後ろ向き性能評価や非臨床試験で審査論点を閉じている
審査期間が長い案件(205日〜445日)の傾向:
- 機能統合・適応追加・サブグループ一般化・ソフトウェア変更管理が重なる
- 臨床評価が必要となり、前向き・後ろ向きデータの両取りが求められる
Butterfly iQ/iQ+(K220068)の事例では、既存機器に新indications(肺指標)とAI機能(Auto B-Line Counter)を追加したことで、臨床・解析・リスク管理の三点セットが求められ、カレンダー日数で445日を要したとされます。拡張の内容と審査コストのトレードオフを初期段階から意識することが重要です。
失敗パターンの構造と回避策
510(k)の失敗は実務上、RTA・technical screening hold・NSE・市販後是正の四層に整理できます。
最も本質的な拒否であるNSE(Not Substantially Equivalent)の典型的な原因は、predicateとのintended useを維持できない、または異なる技術特性が新たな安全性・有効性の疑義を生むのに提出データで十分に解消できない場合です。NSE後はDe NovoやPMAへの移行が検討されることもあります。
主要な失敗原因と対策は以下のとおりです。
失敗原因 | 対策の要点 |
|---|---|
Predicate選定不良 | primary predicateを1つに絞り直し、差分をintended use/technology/risk/dataの四軸で再整理する |
ラベリングが強すぎる | “diagnose”や”improve outcomes”などの表現を避け、decision supportやenhancementに限定する |
ソフトウェア文書不足 | 2023年ソフトウェアガイダンスに基づきV&V・異常系・OTS文書を再構成する |
AI一般化不足 | サブグループ性能・訓練/テストデータ独立性・Ground truth説明を補完する |
臨床要否の誤判定 | Q-Subで事前確認し、4シナリオに照らして論点を明文化する |
日本企業向け実務チェックリスト
申請直前に確認すべき最低限のポイントをまとめる。
- Primary predicateは1つに絞れているか。 Reference devicesは補助的位置づけに留まっているか
- Labeling・indications・device description・summaryの表現が一致しているか。 特に”diagnosis”と”decision support”の境界が崩れていないか
- 差分ごとに対応する試験が存在するか。 差分とデータが1対1で直結しているか
- ソフトウェア機器では、要求仕様・アーキテクチャ・V&V・異常系・OTS・サイバーセキュリティが文書化されているか
- AI機器では、training/test分離・ground truth・subgroup性能・confoundersが説明できるか
- eSTARに誤回答はないか。添付はファイルサイズ制限内かを第三者QCしたか
- Small business該当可能性がある場合、SBD(Small Business Determination)を先に取得したか(FY2026の標準手数料は26,067ドル、小規模企業は6,517ドルでした。FY2027の510(k)手数料は標準28,653ドル、小規模企業7,163ドルです。FDAの年度別手数料で適用年度の額をご確認ください)
- 申請後のMDR・Corrections/Removals・変更管理がQMSに組み込まれているか
まとめ:510(k)成功の本質は「審査可能な構造設計」
FDA 510(k)申請の成否は、技術の優劣よりも「FDAが審査できる構造で差分を提示できるかどうか」に依存します。
本記事で整理したポイントを振り返ると、以下の三点に集約できます。
- Predicate選定とintended useの制御が申請の土台であり、ここがぶれると後工程の全てが崩れる
- Q-Subで論点を前倒し確認することが、AIレター削減と審査期間短縮の最もコスト効率が高い手段である
- 差分ごとにデータを直結させる設計こそが、短期クリアを実現した全成功事例に共通する構造的な特徴である
日本企業固有の課題として、技術文書を英訳するだけでは不十分であり、米国規制ロジックに合わせて資料構造そのものを組み替える必要があります。RA lead・設計責任者・臨床責任者・ソフトウェア責任者・外部試験所・必要に応じてUS consultantを早期にチーム化し、申請戦略を一元的に管理することが成功への近道です。