
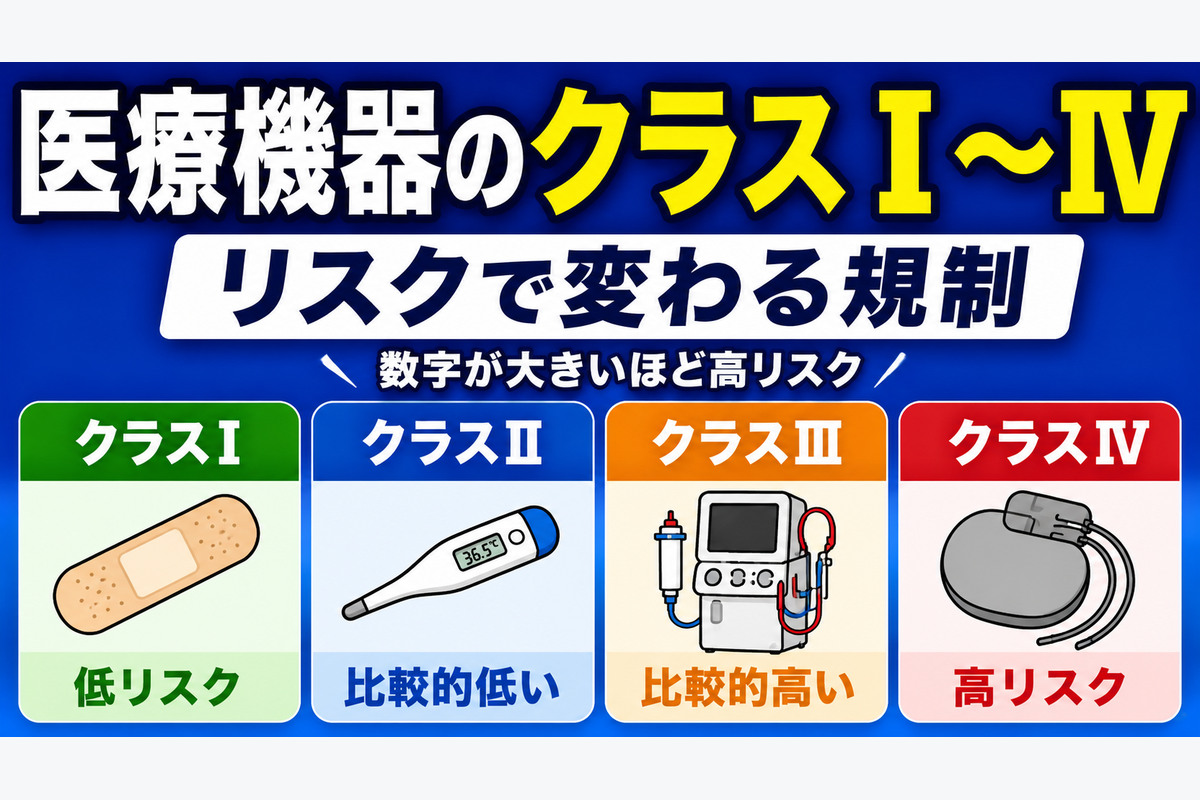
日本と米国では医療機器のクラス数が違う
日本の医療機器は薬機法の枠組みにより、リスクに応じてClass I(一般医療機器)、Class II(管理医療機器)、Class III・IV(高度管理医療機器)という4段階で整理されています。
米国FDAの医療機器はClass I、Class II、Class IIIの3段階です。米国のClass IVという分類はありません。日本でClass IVに分類される製品が、米国でClass IIIに自動的に移るわけでもありません。各国で製品の意図する用途と該当する規則を個別に確認する必要があります。
米国FDAのClass I・II・IIIとは
FDAは医療機器を必要な規制上の管理(General Controls、Special Controls、Premarket Approval)に応じて3段階に分類しています。Class Iは一般的にGeneral Controlsが中心で、510(k)が免除される機器も多数あります。Class IIはGeneral ControlsとSpecial Controlsが中心で、510(k)を要する機器が多いものの、一部には免除もあります。
Class IIIは原則としてPremarket Approval(PMA)が問題になる高リスク機器ですが、例外があるため製品別の規則とFDAデータベースによる確認が必要です。Classの番号だけで審査の種類・期間・手数料を決めず、Product Code、Regulation Number、免除の適用制限を確認します。
日本の承認・認証・届出との対応関係
日本ではClass Iの一般医療機器には製造販売届出が関係し、Class II以上の医療機器については製品の種類、認証基準の有無等によって認証・承認などの手続きが分かれます。PMDAは日本のリスクに基づく4分類と、厚生労働省・PMDAの役割を説明しています。
米国FDAの510(k)は日本の第三者認証と同一ではありません。De Novoは既存の分類に適切なpredicateがない一定の新規機器についてClass IまたはIIの分類を求める制度です。PMAは高リスク機器などを対象とする承認申請であり、それぞれ必要なエビデンスと手続きが異なります。
クラス分類に影響する情報
製品の用途、疾病の診断・治療に関する表示、使用者、患者との接触、侵襲性、使用期間、ソフトウェア・AI機能、故障時のリスクなどが判断材料となります。ただし、「侵襲的だから必ずClass III」「AIを使うから必ずClass II」のように、単独の属性だけでクラスを決めることはできません。
米国ではFDAのProduct Classificationデータベースで類似製品を検索し、該当する規則と製品コードを把握します。新しい用途や機能がある場合は、必要に応じてFDAの分類確認手続き(513(g)等)の利用を検討します。
米国進出前のチェック手順
①製品の意図する用途を英文で整理する。②FDAの医療機器該当性を確認する。③該当するProduct Codeと規制番号を調べる。④Classと510(k)免除条件を確認する。⑤510(k)、De Novo、PMAその他の経路を製品別に選定する。⑥施設登録・製品リスティング、品質システム(QMSR)、UDI、表示などの適用条件を整理する。
日本の届出・認証・承認の実績は米国の審査資料を組み立てる際に参考になりますが、それだけでFDA上の販売許可や審査免除が得られるわけではありません。